行业洞察
面向在亚洲生产的企业:医疗器械质量、设计转换与供应商管控。
QMSR、设计控制
510(k) 豁免并不自动意味着 QMSR 豁免
上市前通知豁免不等于质量体系豁免。两项决定依据法规的不同部分作出,而把两者混为一谈,正是 II 类器械企业迎接审核时拿不出站得住脚的设计文件的最常见原因。
2026年8月 · 阅读约 6 分钟
-
设计控制、供应商管理
产品由亚洲工厂设计,设计文件归谁所有?
图纸是工厂画的,模具是工厂开的,每个尺寸为什么是这样,也只有工厂最清楚。但标签上印的是您的名字。监管机构会向您索要设计文件,而“供应商那里有”这个回答经不起检查。
2026年8月 · 阅读约 7 分钟
-
迎审准备、证据
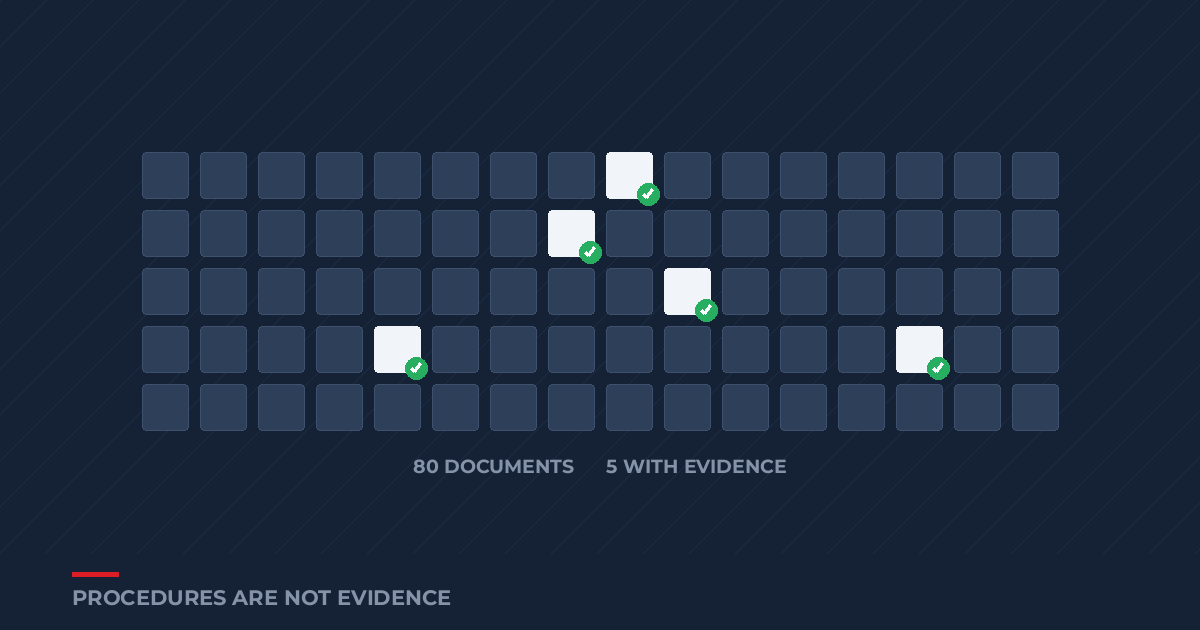
80 份文件的陷阱:程序文件不等于执行证据
一份完整的已批准程序索引,让人觉得已经准备就绪。其实不然。审核员会挑出一份程序,要求查看它上个季度产生的记录,而大多数质量体系正是在这里露出破绽。
2026年7月 · 阅读约 6 分钟
-
设计转换、供应商质量
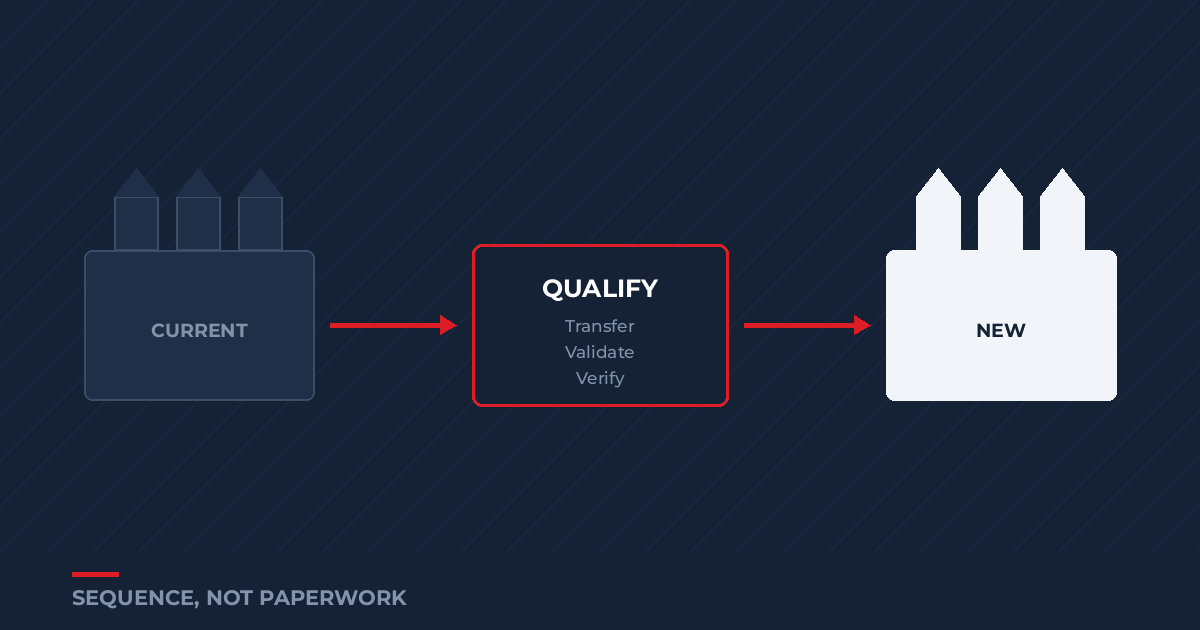
II 类器械转至新的中国制造商:如何避免倒签日期
转厂出问题的方式具体而且可以预见:新工厂的产品已经发货,而证明新工厂合格的证据却还不存在。接着,有人被要求在一份日期早已过去的文件上签字。
2026年7月 · 阅读约 8 分钟
-
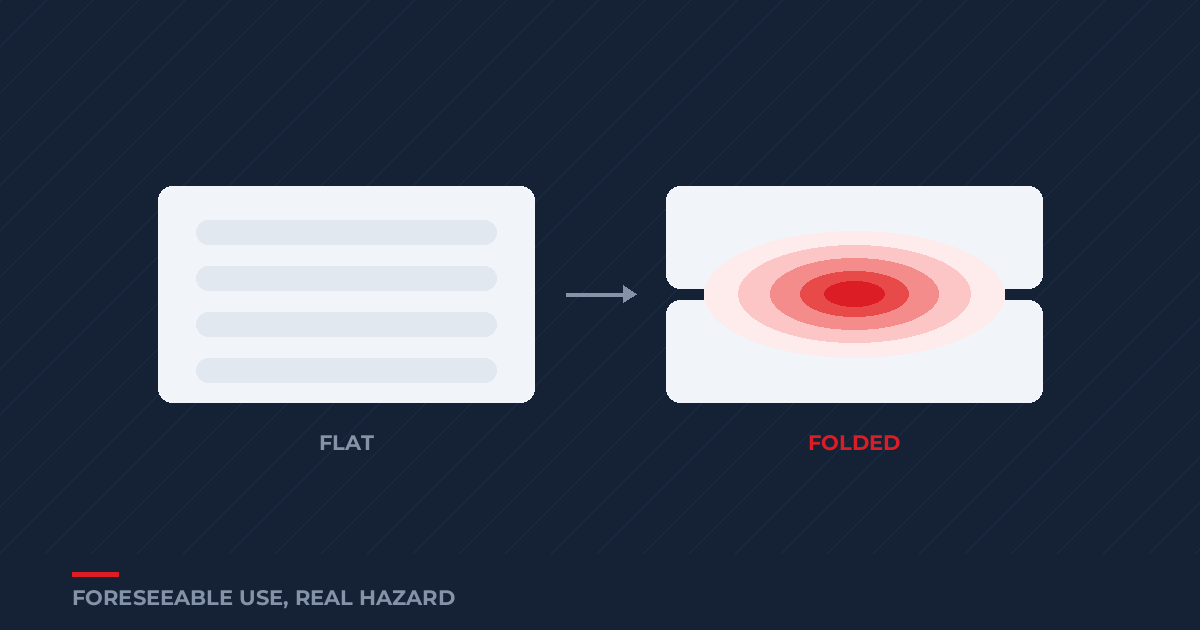
风险管理、验证
从电热垫折叠测试看风险、验证与供应商管控
对折的电热垫,是用更小的散热面承载同样的功率。这是一种可预见的使用情形,而从可预见的使用到一项生产测试的整条链路,正是设计文件应当涵盖的内容。
2026年6月 · 阅读约 7 分钟
-
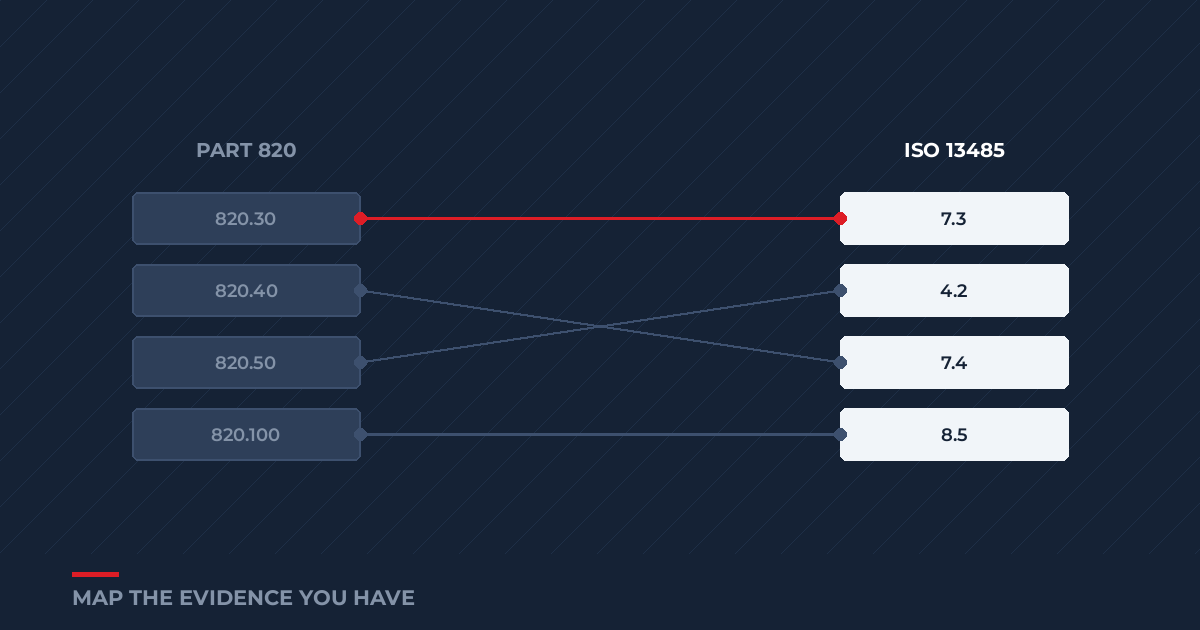
QMSR、质量体系
按 2026 年 QMSR更新旧版 Part 820 检查清单
大多数企业手里仍是一份按旧版 Part 820 分部编排的检查清单。其背后的义务在过渡中基本保留了下来,但术语和结构已经改变,而一份过时的索引会让真正的缺口隐而不见。
2026年6月 · 阅读约 7 分钟
-
供应商审核、合规
为什么医疗器械企业需要每年对中国供应商进行审核
对于依赖中国供应商的医疗器械制造商,年度现场审核不只是一项最佳实践。单靠远程监控,并不能证明您具备 ISO 13485 和 FDA 要求所期望的供应链控制。
2025年1月 · 阅读约 3 分钟
-
ISO 13485、质量体系
理解 ISO 13485:2016 对中国供应商的要求
要确保中国供应商符合 ISO 13485,仅审查证书是不够的。必须到现场核实,工厂是否真正按照其质量手册中规定的体系运作。
2024年12月 · 阅读约 3 分钟
-
制药、GMP、合规
中国药用组件及包材供应商的 GMP 合规
从中国采购组件和包装材料的制药与生物技术企业,面临不容妥协的 GMP 义务,而现场审核仍是核实这些义务的主要手段。
2024年11月 · 阅读约 3 分钟
也遇到了这些问题?
我们帮助美国医疗器械企业掌控在亚洲外包的研发与制造。